
HLB의 미국 자회사 엘레바 테라퓨틱스가 유럽종양학회(ESMO 2026)에 참가해 담관암 치료제 '리픽투(LYRFIGTU)'의 미국 식품의약국(FDA) 승인 이후 글로벌 행보를 가속화했다.
HLB는 엘레바 테라퓨틱스가 23일부터 스페인 마드리드에서 개최된 유럽종양학회에 참가해 항암 분야의 글로벌 의료진 및 업계 관계자들과 교류했다고 27일 밝혔다.
이번 유럽종양학회는 엘레바 테라퓨틱스가 리픽투(성분명 리라푸그라티닙)의 미국 식품의약국 승인 이후 처음으로 참가한 세계적 권위의 암학회다. 유럽종양학회에는 매년 전 세계 수만 명의 종양학 전문가와 제약·바이오 업계 관계자가 모여 암 치료의 최신 연구 성과와 임상 전략을 논의한다.
앞서 지난달 23일 리픽투는 FGFR2 유전자 융합 또는 기타 재배열이 있는 이전 치료 경험의 절제 불가능한 국소 진행성 또는 전이성 담관암 성인 환자 치료제로 미국 식품의약국 승인을 받았다. 현재 리픽투는 미국에서만 승인됐다. 유럽에서는 유럽의약품청(EMA)에 품목허가신청(MAA)을 제출해 허가 심사가 진행 중이다.
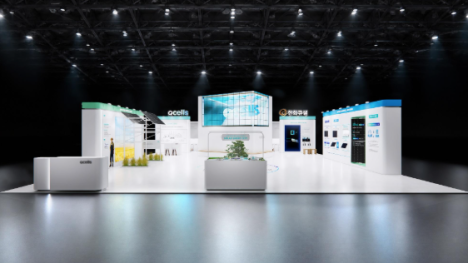
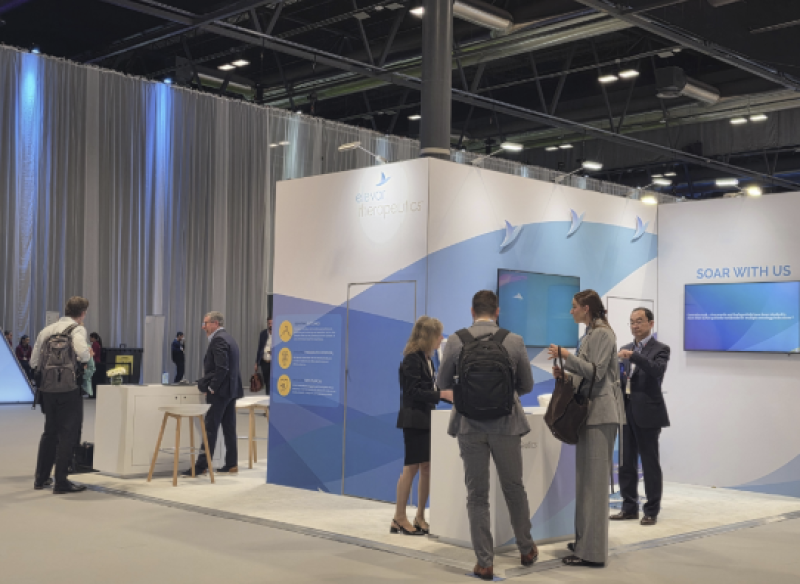
엘레바 테라퓨틱스는 학회 전시 공간에 단독 부스를 마련했다. 부스는 커머셜(Commercial)과 메디컬·사이언티픽(Medical·Scientific)으로 공간을 나눠 운영했다. 커머셜 공간에서는 미국 식품의약국 승인 이후 리픽투의 미국 출시 준비와 관련해 주요 이해관계자들과 교류했다.
메디컬·사이언티픽 공간에서는 의료진과 임상 데이터 및 진행 중인 연구개발 방향 등을 논의했다. 또한 부스 운영과 별도로 주요 전문가(KOL)들과 미팅을 가졌다. 미국 시장 진입을 앞둔 리픽투의 임상적 활용과 담관암 치료 환경 등에 대한 다양한 의견을 청취했다.
이번 학회에서는 엘레바 테라퓨틱스의 주요 파이프라인 관련 연구 결과도 발표됐다. 리보세라닙은 이전 치료 경험이 있는 전이성 흉선상피종양(TET) 환자를 대상으로 한 연구자 주도 임상 2상 'THRIVE(KCSG LU23-09)'의 추가 추적 결과가 신속 구두발표로 공개됐다.
추적관찰기간 중앙값 13.6개월 기준 전체 환자의 객관적반응률(ORR)은 35%, 질병통제율(DCR)은 85%였다. 무진행생존기간 중앙값(mPFS)은 11.8개월로 나타났다. 특히 흉선종 환자군에서는 객관적반응률 31.2%, 질병통제율 93.8%를 기록했다.
발표 후에는 흉선암종에서 기존 VEGF·VEGFR 표적치료제와 비교한 리보세라닙의 차별점과 치료 선택의 근거, 이번 연구에서 나타난 임상적 효과의 배경 등에 대한 질문이 이어졌다.
유럽종양학회에서는 리픽투의 임상 1·2상 'ReFocus' 추가 분석 결과도 포스터(ePoster)를 통해 공개됐다. 분석을 통해 이전 면역관문억제제(ICI) 치료 경험에 따른 리라푸그라티닙의 이상반응 특성을 구체화했다. 임상시험에서 관찰된 안전성 프로파일에 관한 추가 정보도 제시했다.
김동건 엘레바 테라퓨틱스 대표는 "리픽투의 미국 식품의약국 승인 이후 미국 출시를 위한 준비를 진행하고 있다"며 "이번 유럽종양학회 참가는 의료진 및 업계 관계자들과 과학적 교류를 진행하는 기회였으며, 미국 외 지역에서 추가 연구와 규제 관련 활동을 이어갈 것"이라고 말했다.